
转基因成分检测的可靠性,七分在样品的代表性,三分在仪器的灵敏度。一套完整的 qPCR 筛查流程,本质上是一条"可追溯的证据链":抽样决定你检的是不是这一批货,制样决定你检的是不是这一克粉,提取决定 DNA 还能不能被扩增,对照决定 Ct 值还算不算数。本文以 GB/T 19495 系列国家标准和 SN/T 出入境检验检疫行业标准为主线,把这七个环节的判定逻辑、关键控制点和常见坑逐一拆开。
01 筛查在检测链条中的位置
转基因检测在方法学上通常被拆成三个层次,三者的目的、依据和结论强度完全不同,混用是实验室最容易犯的错误。
筛查(screening)回答的是"有没有":用一组覆盖常见调控元件、标记基因和功能基因的靶标做实时荧光 PCR,只要任一靶标阳性,就说明样品中可能存在转基因成分。鉴定(identification)回答的是"是哪一个":针对转化体插入位点的 5′ 或 3′ 边界序列设计引物探针,做品系特异性检测,把结果落到具体转化体事件上。定量(quantification)回答的是"有多少":以品系特异性序列与物种内源基因的拷贝数之比,换算成质量分数百分比。
三层之间是递进关系,不能跳级:筛查阳性而未做品系鉴定,只能出具"检出转基因成分",不能写"检出 MON89788 大豆";筛查全部阴性,也只能出具"未检出",不能出具"非转基因"——因为你检的只是那几段靶标,不是整个基因组。
之所以 qPCR 成为这条链条的主干方法,原因很直接:闭管检测,扩增产物不外泄,污染风险远低于普通 PCR 加电泳;灵敏度可达皮克级 DNA 中的数个拷贝;Ct 值与起始模板量对数相关,天然具备定量能力;引物探针双重识别,特异性优于单一引物对。相比之下,蛋白层面的 ELISA 和试纸条受加工变性影响大,只适合原料端快检;基因芯片和液相芯片通量高,但定量能力弱,多用于高通量筛查和辅助判定。
02 标准依据:用哪本标准
我国转基因检测标准是"国标定方法、行标定商品、公告定品系"的三层结构。GB/T 19495 系列规定了从抽样、提取、定性到定量的通用技术框架;SN/T 出入境检验检疫行业标准按商品类别(食品、食用油脂、饲料、调味品、番茄、小麦、水稻等)把方法细化到具体基质;农业农村部公告发布的标准则逐个转化体给出品系特异性引物探针,是"鉴定"环节的直接依据。
表 1转基因成分 qPCR 检测常用标准及其在流程中的位置
|
标准号 |
名称 |
流程位置 |
|
GB/T 19495.1—2004 |
转基因产品检测 通用要求和定义 |
术语、方法选择、总体要求 |
|
GB/T 19495.2—2004 |
转基因产品检测 实验室技术要求 |
实验室分区、人员、质量控制 |
|
GB/T 19495.3—2004 |
转基因产品检测 核酸提取纯化方法 |
DNA 提取与浓度测定 |
|
GB/T 19495.4—2018 |
转基因产品检测 实时荧光定性聚合酶链式反应(PCR)检测方法 |
筛选检测、品系特异性定性检测 |
|
GB/T 19495.5—2018 |
转基因产品检测 实时荧光定量聚合酶链式反应(PCR)检测方法 |
品系含量定量检测 |
|
GB/T 19495.7—2004 |
转基因产品检测 抽样和制样方法 |
抽样、制样 |
|
GB/T 19495.9—2017 |
转基因产品检测 植物产品液相芯片检测方法 |
高通量筛查(辅助) |
|
GB/T 38505—2020 |
转基因产品通用检测方法 |
按物种选用靶标组合的总纲 |
|
SN/T 1193—2003 |
基因检验实验室技术要求 |
实验室建设(已废止,由 GB/T 19495.2 覆盖) |
|
SN/T 1194—2020 |
植物及其产品转基因成分检测 抽样及制样方法 |
抽样方案、份样数、缩分与粒度 |
|
SN/T 1202—2010 |
食品中转基因植物成分定性 PCR 检测方法 |
食品基质定性检测 |
|
SN/T 1203—2010 |
食用油脂中转基因植物成分实时荧光 PCR 定性检测方法 |
油脂类深加工品 |
|
SN/T 1204—2016 |
植物及其加工产品中转基因成分实时荧光 PCR 定性检验方法 |
植物及加工品定性检测 |
|
SN/T 1196—2018 |
转基因成分检测 玉米检测方法 |
玉米专项 |
|
SN/T 2584—2010 |
水稻及其产品中转基因成分实时荧光 PCR 检测方法 |
水稻专项 |
|
SN/T 2668—2010 |
转基因植物品系特异性检测方法 |
品系鉴定 |
|
SN/T 5334(系列) |
转基因植物产品的数字 PCR 检测方法 |
绝对定量、疑难基质复核 |
|
农业部 1782 号公告 |
—2 标记基因 NPTII/HPT/PMI;—3 调控元件 CaMV 35S、FMV 35S、NOS 启动子与终止子;—6 bar/pat 基因 |
筛选靶标的权威引物探针来源 |
标准选用提示
| 实际操作中,"用哪本标准"往往由样品属性决定而非由检测项目决定:初级农产品与种子按 GB/T 19495.4 与 GB/T 19495.5 执行;食品、油脂、调味品等基质优先引用对应 SN/T 分商品标准,其前处理与 DNA 提取步骤已针对该基质优化;涉及具体转化体的鉴定,须引用农业农村部公告中该转化体的品系特异性方法,不能用通用筛选引物替代。 |
03 全流程总览
把标准条文还原成实验室里的动作,整条流程可以收敛为七个节点。前三个节点决定了"能不能检出",后四个节点决定了"检出得准不准"。值得注意的是,流程中最耗时的并不是上机那 90 分钟,而是抽样、制样和 DNA 提取——这三步也是绝大多数争议结果的真正来源。 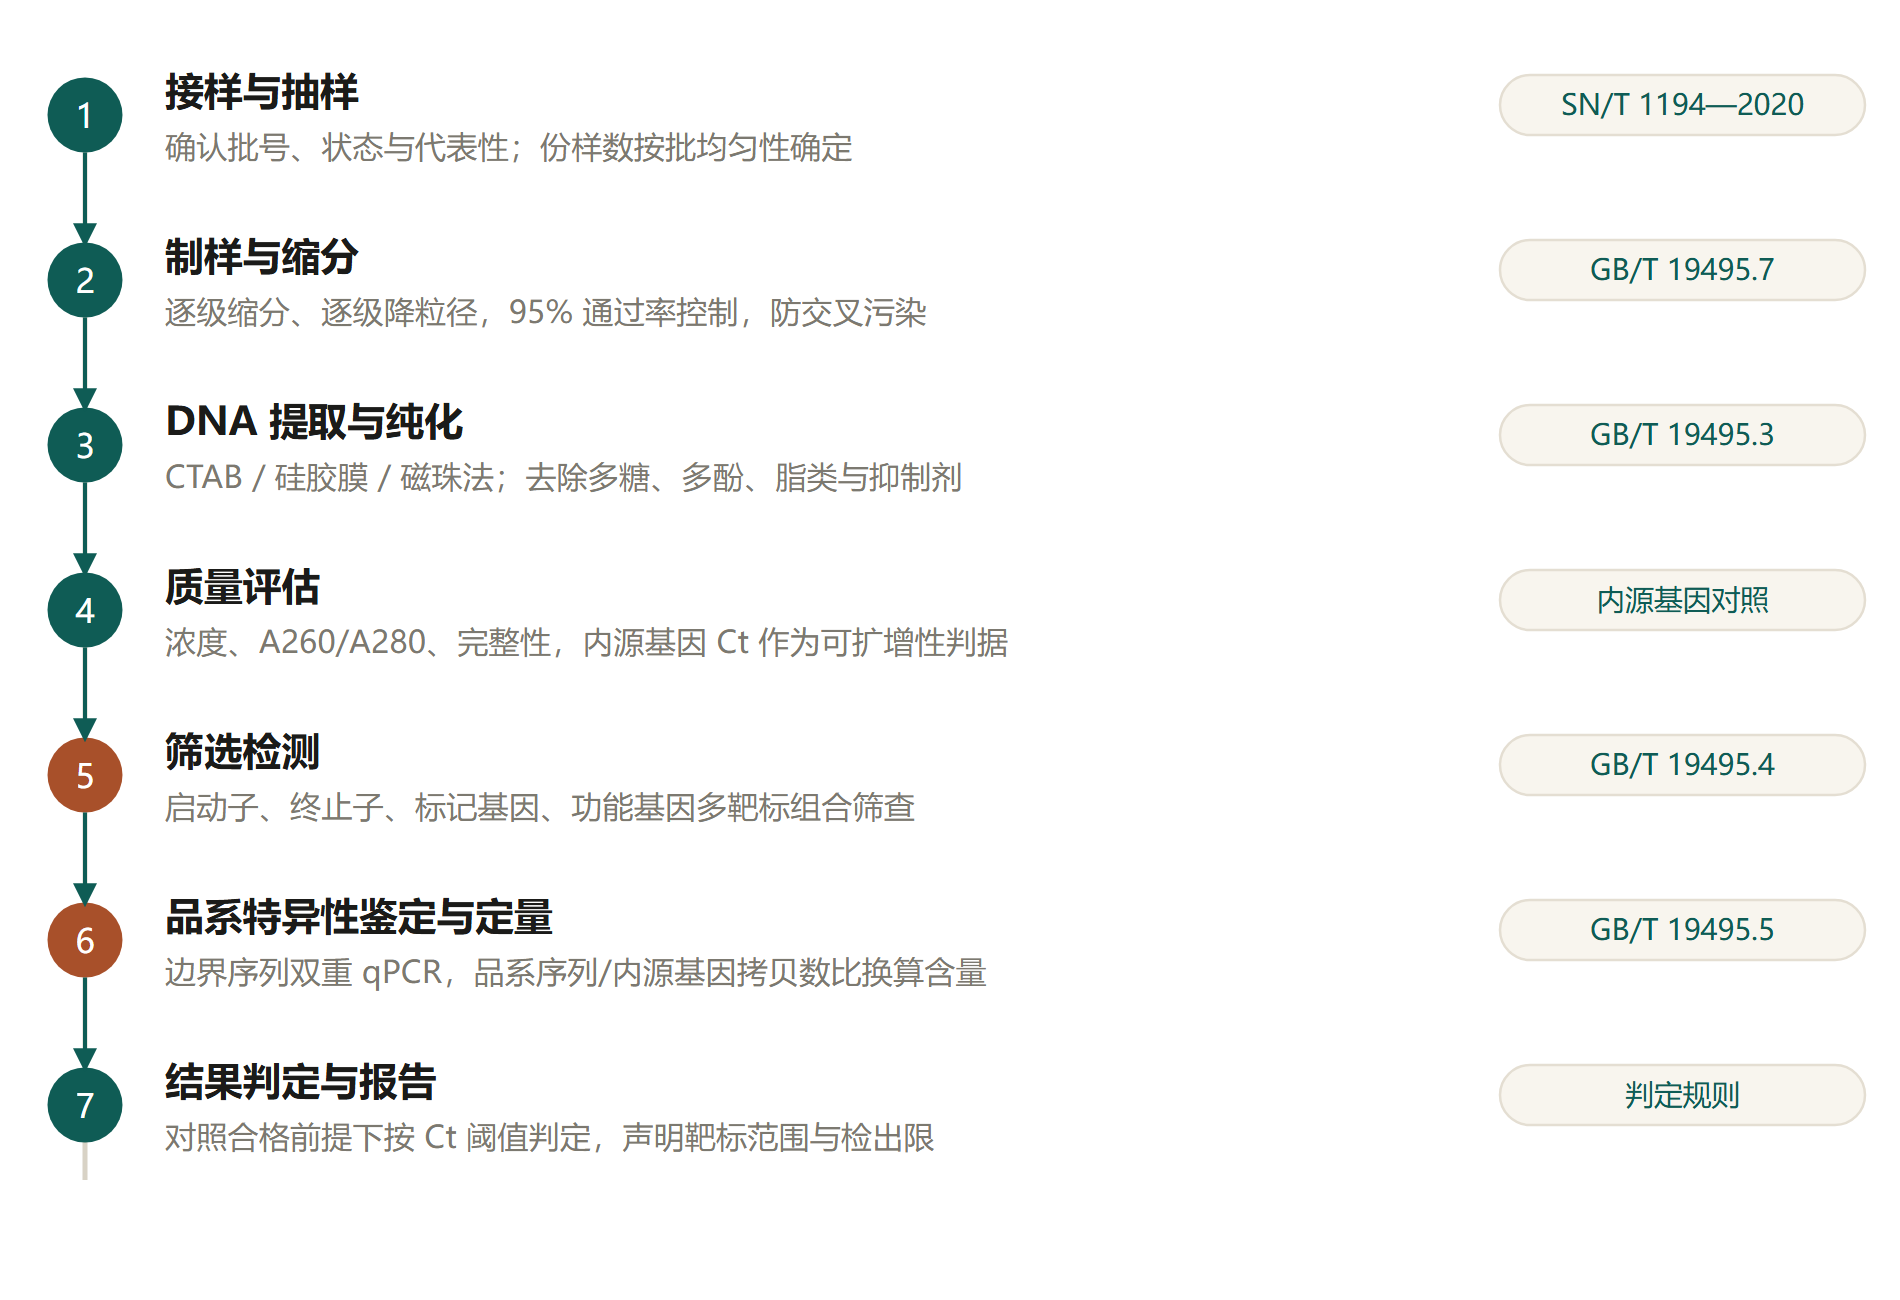
图 1转基因成分 qPCR 筛查的七个节点。节点 1–4 的输出质量直接决定后续 Ct 值是否可信;节点 5–7 则依赖标准化的对照体系与判定阈值。
04 第一环:抽样与制样——误差从这里开始
转基因成分在批量货物中的分布是高度不均匀的。以 0.1% 的限量水平为例,一万粒玉米中大约只有十粒携带外源基因,如果这十粒恰好不在你舀起的那一勺里,后续所有精密仪器都会忠实地给出"未检出"。这就是为什么抽样方案必须建立在统计学而不是经验之上。
份样数与样品量:先解决"代表性"
SN/T 1194—2020 对抽样方案的核心要求是:按批的均匀性确定份样数量,按目标检出限和单粒(单个体)质量反推原始样品量。均匀批与不均匀批适用不同的份样数要求,散装货物还给出了简化流程的适用条件。以玉米、限量 0.1% 计,规范方案下的原始样品量可达数百公斤、上百万粒量级——这个数字常让初入行者吃惊,但它正是"0.1% 检出"这句话的统计学代价。
实际操作中可用两个经验判据自查:一是份样数量是否足以覆盖批内变异(散装粮船应按舱位、层次分层取样,而非固定几个点);二是实验室样品量是否与检出限匹配(检出限越低,需要粉碎混匀的样品量越大)。
制样:缩分与粒径的两条铁律
制样遵循"先缩分、再研磨、再缩分"的循环,每一轮缩分都必须在样品充分混匀、粒径达标之后进行,否则缩分本身就会引入偏差。标准对粒度的要求以"95% 通过率"表述——即研磨后 95% 以上的物料能通过规定筛孔,这直接决定了单份试样中是否包含了足够多的籽粒个体。
三条现场纪律值得反复强调:其一,研磨设备每次使用后必须彻底清洁,最好配备专用研磨杯或使用石英砂加 DNA 销毁剂清场,因为上一份阳性样品的残留足以让下一份 0.1% 水平的样品检出阳性;其二,研磨过程要控制温升,高速研磨 30 秒以上即可使局部温度超过 60 ℃,DNA 随之断裂,深加工品本就碎片化的模板将彻底无法扩增;其三,实验室样品必须留取存查样,按样品特性于 4 ℃ 或 −20 ℃ 密封保存,阳性种子、苗木类存查样在处置前须经高压灭活,防止外泄污染生态。
易被忽略的一点
| 油脂、淀粉糖浆、精炼油等深加工品中 DNA 含量极低且严重片段化,抽样量应按标准上限取值;此类样品若仍按常规 200 g 称样,检出率会显著低于真实污染水平,形成系统性的假阴性。 |
05 第二环:DNA 提取与质量评估
GB/T 19495.3 规定了转基因产品 DNA 提取纯化的基本要求,方法层面主要有三类:CTAB 法、硅胶膜柱法和磁珠法。三者并无优劣之分,差别在于对基质的适应性——CTAB 法对多糖多酚含量高的种子、豆粕耐受性好,成本低但耗时;硅胶膜柱法通量高、纯度好,遇到高淀粉高脂基质容易堵柱;磁珠法便于自动化,对抑制物的去除能力取决于结合液配方。
真正的难点不在"提到 DNA",而在"提到能扩增的 DNA"。加工过程对模板的破坏是双重叠加的:高温高压使 DNA 降解为 100–300 bp 的碎片,美拉德反应产物、多糖、多酚、植酸、皂苷则共同抑制 Taq 酶活性。因此针对深加工品,提取策略要同时解决三件事:彻底裂解(延长裂解时间、加入蛋白酶 K)、去除抑制物(PVP、高盐沉淀、硅胶柱洗涤、必要时二次纯化)、浓缩模板(减少洗脱体积,把有限的拷贝数集中起来)。
表 2不同基质类型的提取难点与应对策略
|
基质类型 |
典型样品 |
主要难点 |
应对要点 |
|
初级农产品 |
种子、叶片、籽粒 |
取样不均、研磨温升 |
足量粉碎混匀,低温研磨,避免交叉污染 |
|
初加工品 |
豆粕、淀粉、面粉、饲料 |
多糖多酚、蛋白残留 |
CTAB + PVP,蛋白酶 K 消化,高盐去多糖 |
|
高脂基质 |
食用油脂、油料饼粕 |
脂类干扰、DNA 极低 |
正己烷/氯仿脱脂,加大称样量,减少洗脱体积 |
|
高糖高酸基质 |
糖浆、果汁、调味品 |
多糖与酸导致的降解和抑制 |
磁珠法或柱式二次纯化,提取后稀释复检 |
|
发酵与深加工 |
酱油、豆酱、糕点 |
DNA 严重片段化、抑制物复杂 |
短扩增子(≤150 bp),加大模板量,dPCR 复核 |
提取完成后,四项质量指标必须记录在案:浓度(荧光定量或紫外分光)、纯度(A260/A280 宜在 1.7–2.0,A260/A230 反映多糖与盐残留)、完整性(琼脂糖凝胶上主带大小)、以及最关键的一项——可扩增性。可扩增性用物种内源基因的 qPCR Ct 值来衡量:内源基因能稳定扩增且 Ct 值在标准规定的范围内,才说明模板既存在又可被扩增。这一步是整条流程的"总闸门",闸门没开,后面的阴性结果一律无效。
06 第三环:靶标体系与筛查策略
qPCR 筛查的设计思想是"以少量靶标覆盖大量转化体"。目前已商业化的转基因植物,绝大多数携带来自少数几个通用元件的表达盒,因此只要检测这些元件,就能以较低成本捕获绝大部分目标。
三类靶标,三种职能
内源基因是物种的"身份证",要求单拷贝或已知拷贝数、无等位基因变异、在所有品种中稳定存在。常见选择如大豆凝集素基因(Lectin)、玉米的 adh1 或醇溶蛋白基因、水稻的蔗糖磷酸合成酶基因(SPS)、油菜的 cruciferin 基因、棉花的 Sad1 基因。它承担两件事:确认样品物种与申报一致,以及作为定量的分母。
筛选元件是转基因构件的"通用零件"。最经典的是花椰菜花叶病毒 35S 启动子(pCaMV 35S)和农杆菌胭脂碱合成酶终止子(tNOS),二者组合可覆盖大量第一代转化体;此外还有 FMV 35S 启动子、NOS 启动子、CaMV 35S 终止子、E9 终止子、PinⅡ 终止子、RbcS4 启动子,标记基因 NPTII、HPT、PMI,以及功能基因 bar/pat(草铵膦抗性)、CP4-EPSPS(草甘膦抗性)、Cry 系列(抗虫)。农业部 1782 号公告的第 2、3、6 项就分别给出了这些元件的权威定性 PCR 方法。
品系特异性序列是插入位点与植物基因组的接合区(5′ 或 3′ 边界序列),每个转化体独一无二,是鉴定与定量的唯一合法靶标。
表 3主要作物推荐的筛选靶标组合(参照 GB/T 38505—2020 表 2 归纳)
|
作物 |
推荐筛查靶标 |
|
大豆及其加工品 |
内源基因、pCaMV 35S、tNOS、pat、PinⅡ 终止子、tE9、RbcS4 启动子、DP305423 3′ 边界、CV127 5′ 边界 |
|
玉米及其加工品 |
内源基因、pCaMV 35S、tCaMV 35S、tNOS、pat、PinⅡ 终止子、DAS40278 5′ 边界 |
|
油菜及其加工品 |
内源基因、pCaMV 35S、tCaMV 35S、tNOS、tE9、PinⅡ 终止子 |
|
水稻及其加工品 |
内源基因、pCaMV 35S、tCaMV 35S、tNOS |
|
马铃薯及其加工品 |
内源基因、tNOS、RbcS4 启动子 |
|
苜蓿及其加工品 |
内源基因、tNOS、tE9 |
|
甜菜及其加工品 |
内源基因、tE9 |
策略上遵循"先广后精、组合覆盖":首轮用 3–5 个元件靶标并行筛查,任一阳性即转入品系特异性鉴定;全部阴性则结合物种内源基因结果出具未检出结论,并在报告中明确所覆盖的靶标范围。这里有一个必须认清的边界——元件阴性不等于不含转基因成分:只含 FMV 启动子或特殊终止子的转化体、不含常规标记基因的新一代产品、以及基因编辑产品(往往不引入任何外源序列),都可能从元件筛查中"漏网"。
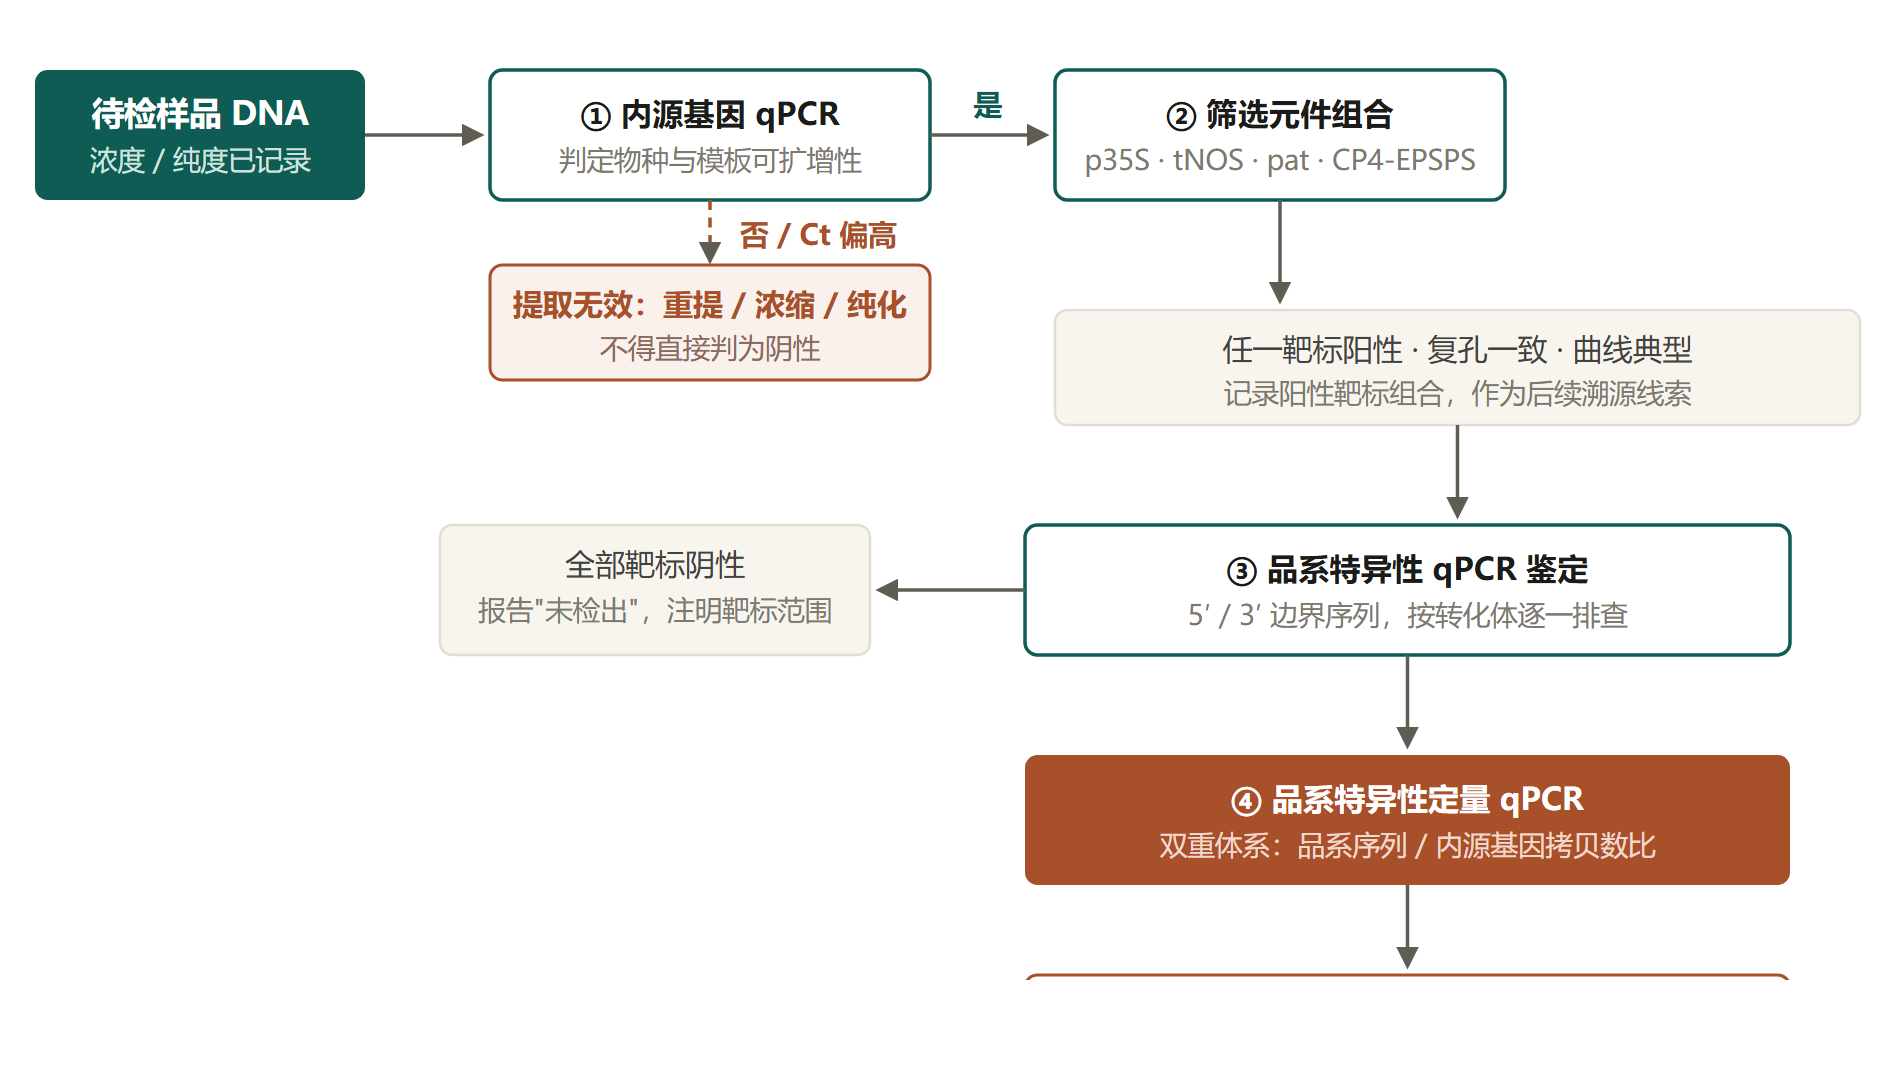
图 2三级筛查决策路径。内源基因是通行证,筛选元件是筛网,品系特异性是身份证。虚线分支提示:内源基因不合格时唯一正确的动作是回到提取环节,而不是出具阴性结论。
07 第四环:qPCR 反应体系与扩增参数
实时荧光 PCR 的体系并不复杂,复杂的是每一个参数背后的取舍。以常用的 25 μL 体系为例:
表 425 μL 实时荧光 PCR 反应体系(TaqMan 探针法,参考值)
|
组分 |
加入体积 |
终浓度 / 说明 |
|
2× 预混液(含 Hot Start Taq、dNTP、Mg²⁺、dUTP/UNG 体系) |
12.5 μL |
1× |
|
上游引物(10 μmol/L) |
0.5–1.0 μL |
0.2–0.4 μmol/L |
|
下游引物(10 μmol/L) |
0.5–1.0 μL |
0.2–0.4 μmol/L |
|
荧光探针(10 μmol/L,FAM/HEX 等) |
0.5 μL |
0.2 μmol/L,5′ 报告基团 + 3′ 淬灭基团 |
|
模板 DNA |
2.0–5.0 μL |
通常 50–100 ng;深加工品可增至上限 |
|
无菌水 |
补足至 25 μL |
— |
扩增程序多采用两步法:50 ℃ 2 min(UNG 消化,防既往产物污染)→ 95 ℃ 10 min(Hot Start 酶激活,此步时长与酶的类型强相关)→ 40–45 个循环(95 ℃ 15 s,60 ℃ 60 s,退火延伸同步采集荧光)。对于富 GC 或含二级结构的靶标,退火温度可在 58–62 ℃ 之间做梯度优化,但一旦方法定型就应锁定参数,不宜随批调整。
几个容易被忽视的细节:扩增子长度应控制在 70–150 bp,深加工品尤其如此,超过 200 bp 在碎片化模板上会显著掉灵敏度;探针浓度过高会抬高基线荧光、压低扩增效率,过低则平台期信号不足;阈值设定以刚好超过阴性对照扩增曲线最高点为准,基线一般取 3–15 个循环自动计算,出现异常荧光时应改用手动基线;复孔建议每样品每靶标至少 2 孔,复孔 Ct 极差超过 1.0 时应重做。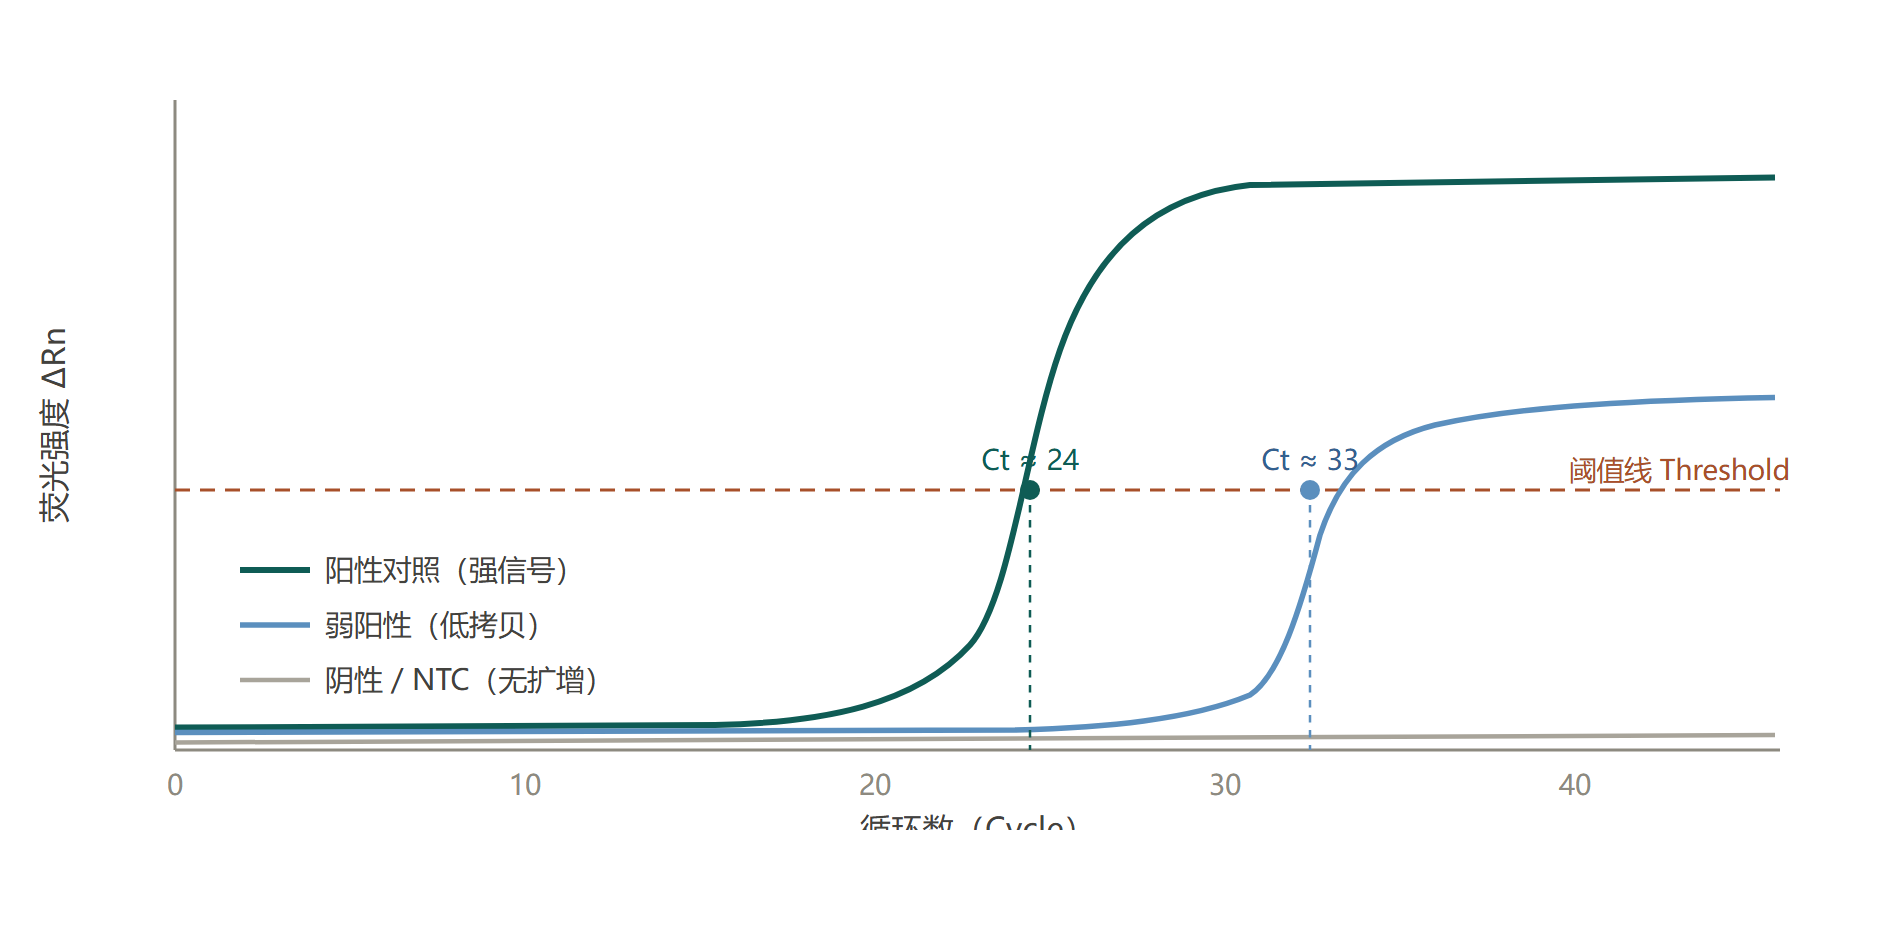
图 3典型扩增曲线。Ct 值是曲线与阈值线的交点循环数,起始模板每增加一倍,Ct 提前约 1 个循环——这正是定量能力的来源。阴性对照曲线须平坦且始终低于阈值线。
08 第五环:质量控制与防污染
qPCR 最大的技术风险不是灵敏度不够,而是污染。一个气溶胶化的扩增产物分子,就足以让整批样品"集体阳性"。因此 GB/T 19495.2 与 SN/T 1193 都把实验室分区和防污染作为强制要求,其核心是物理隔离与单向流动。 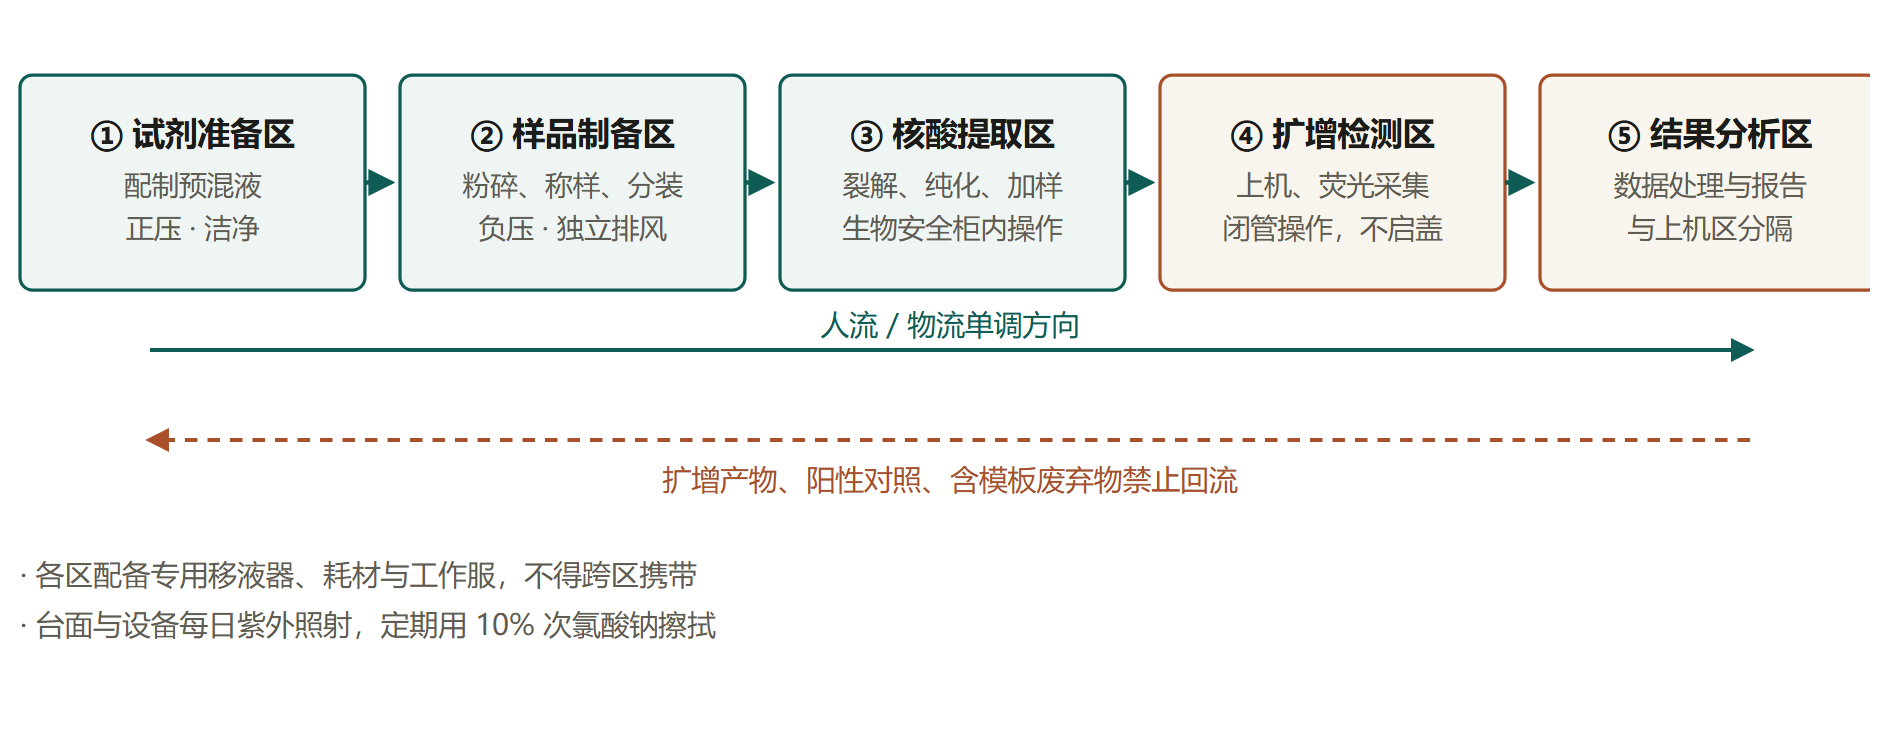
图 4五区单向流布局。箭头方向即"污染不可逆"的方向:人可以向前走,产物不能往回走。这一布局既是 GB/T 19495.2 的要求,也是结果法律效力的前提。
与分区同等重要的是对照体系。一套合格的对照应当覆盖"提取—扩增—判定"全链条:
表 5qPCR 对照设置与合格判据
|
对照类型 |
设置目的 |
合格判据 |
|
提取空白 |
监控提取过程与试剂污染 |
内源基因与外源靶标均无典型扩增(Ct ≥ 40) |
|
阴性对照 |
监控非特异性扩增 |
内源基因阳性,外源靶标阴性 |
|
阳性对照 |
验证体系灵敏度与有效性 |
外源靶标典型扩增,Ct 落在方法验证区间 |
|
内源基因对照 |
评价每份模板的可扩增性 |
每份样品均扩增,Ct 在标准规定范围内 |
|
复孔一致性 |
评价加样与扩增重复性 |
复孔 Ct 极差 ≤ 1.0,曲线形态一致 |
|
扩增效率(定量时) |
评价标准曲线可靠性 |
斜率 −3.1 ~ −3.6,效率 90%–110%,R² ≥ 0.98 |
阳性对照的位置
| 阳性对照必须在所有样品加样完毕后再加,且不得在提取区开启含高浓度模板的管盖;阳性对照一旦污染了预混液,整板数据作废——这是实验室最常见的"整批假阳性"事故,且往往连续数天无法排查。 |
09 第六环:定量:从 Ct 到百分含量
定量环节采用双重实时荧光 PCR:同一反应管内,一个荧光通道扩增品系特异性序列,另一个通道扩增物种内源基因。前者代表"转基因拷贝数",后者代表"该物种的基因组拷贝数",两者之比即为相对含量,再依据标准物质或基因组大小换算为质量分数。
标准曲线的建立有两种路径。其一是基体标准物质梯度稀释法:使用已知含量(如 0%、0.1%、0.5%、1%、5%)的转基因/非转基因基体标准物质,按质量分数直接拟合,结果无需额外换算,是报告的首选路径;其二是质粒或纯化 DNA 梯度法:以拷贝数拟合,需按物种基因组大小将拷贝数比换算为质量比,适用于无对应基体标准物质的品系。 图 5定量标准曲线。斜率 −3.32 对应 100% 扩增效率,实测斜率偏离该值意味着效率异常,需检查抑制物、加样精度或探针浓度。样品 Ct 落到曲线范围内才可定量,超出下限只能报告"低于定量限"。
定量结果的不确定度来自三处:标准物质本身的定值不确定度、PCR 重复性与孔间差异、以及取样与制样引入的不均匀性。前两者可以通过增加复孔和重复提取压缩,第三者只能靠规范的抽样方案控制。规范的做法是在报告中给出扩展不确定度,例如"转基因大豆 GTS 40-3-2 含量 0.82% ± 0.15%(k=2)",而不是一个孤零零的数字。
需要特别提醒的是定量下限。方法在多低含量下仍能满足准确度和精密度要求,是事先验证过的结论,不能靠外推标准曲线获得。含量低于 LOQ 时,正确表述是"检出,但低于方法定量限",而不是给出一个两位小数的数值。
10 第七环:结果判定与报告
GB/T 19495.4—2018 给出的判定框架可以概括为"先看内源、再看外源、中间区间复检"。核心逻辑是:内源基因不合格时,任何外源结果都不成立;外源靶标处于灰区时,必须通过增加模板量或浓缩复检来消除取样误差。
表 6实时荧光定性 PCR 结果判定规则(依据 GB/T 19495.4—2018 归纳)
|
观测结果 |
判定 |
后续动作 |
|
内源基因无扩增或 Ct 明显偏高 |
提取无效 |
重新提取、浓缩或纯化后重测,不得判阴性 |
|
外源靶标 Ct ≤ 35,曲线典型,复孔一致 |
阳性 |
转入品系特异性鉴定;必要时定量 |
|
外源靶标 Ct ≥ 40 或无扩增 |
阴性(就该靶标而言) |
结合其他靶标与内源结果综合判定 |
|
外源靶标 Ct 介于 35 与 40 之间 |
灰区,暂不判定 |
增加模板量或浓缩后复检,按复检结果判定 |
|
复孔一阳一阴 |
结果不一致 |
重做;重复出现时按灰区处理并做第二种方法确证 |
报告层面,一份经得起追溯的检测报告至少应包含:样品信息与抽样方式、检测依据的标准号及年号、所检测的靶标清单(这一点极重要,它界定了"未检出"的边界)、DNA 提取方法与质量参数、对照结果、Ct 值与判定结论、方法检出限与定量限、以及检测机构与授权签字人信息。涉及进出口贸易的,还须与输入国的标识阈值和批准品系目录衔接——例如欧盟实行 0.9% 的标识阈值,日本对主要成分实行 5% 阈值,而我国对列入标识目录的农业转基因生物实行按目录强制标识,判定逻辑并不相同,不能把一国的结论直接套用到另一国。
11 假阳性与假阴性排查
把实验室里反复出现的异常归成一张排查表,比临时抱佛脚有效得多。
表 7常见异常现象、成因与排查路径
|
现象 |
主要成因 |
排查与处置 |
|
空白对照出现扩增 |
试剂或环境污染、扩增产物气溶胶、阳性对照过早开启 |
更换新批试剂、彻底清洁台面与移液器、更换 dUTP/UNG 体系、重排实验顺序 |
|
所有样品同时弱阳性 |
预混液被阳性模板污染 |
整批数据作废,重新配制预混液并做试剂空白验证 |
|
阴性对照出现晚期扩增 |
引物二聚体、非特异扩增 |
提高退火温度、调整引物浓度、检查探针设计 |
|
内源基因扩增失败 |
DNA 降解、抑制物残留、加样失误 |
稀释模板复测、改用磁珠纯化、检测 A260/A230、更换提取方法 |
|
阳性对照信号偏低 |
探针或引物降解、反复冻融、酶活性下降 |
更换新分装试剂、检查避光与储存温度 |
|
深加工品全部阴性但已知含转基因原料 |
DNA 片段化导致长扩增子失效 |
改用 ≤150 bp 短扩增子、加大模板量、用 dPCR 复核 |
|
筛查阳性、品系鉴定全阴 |
非目录内转化体、元件组合特殊、或筛查假阳性 |
扩展品系清单、做边界序列测序、用芯片或高通量测序辅助鉴定 |
值得单独说明的是最后一类。筛查阳性而所有已知品系鉴定阴性,在实践中并不罕见,它提示的往往不是"做错了",而是"检到了清单之外的东西"。此时合理的处置是:保留原始数据与 DNA,扩展品系检测范围,必要时通过侧翼序列扩增加测序、或高通量测序做插入位点解析,并在报告中如实描述"检出转基因成分,未鉴定至品系"。
12 技术演进与结语
qPCR 之后,方法学正在两个方向上延伸。一个是绝对定量:微滴式数字 PCR 通过终点单分子计数,无需标准曲线即可给出拷贝数浓度,对含抑制物的复杂基质耐受性更好,SN/T 5334 系列已按作物分部分给出了数字 PCR 检测方法,在定量争议复核中越来越多地被采用。另一个是现场化与高通量化:LAMP、RPA 等恒温扩增技术把检测时间压缩到 20 分钟内,适合口岸初筛;液相芯片(GB/T 19495.9—2017)与高通量测序则把"一次实验覆盖几十个靶标"变成常规操作。
更长远地看,真正的挑战来自基因编辑产品。这类产品往往不携带任何外源元件,元件筛查与品系特异性检测都可能给出阴性,检测只能转向已知编辑位点的靶向测序或全基因组重测序。这意味着"筛查"这个概念本身正在从"查元件"扩展为"查序列差异"。
回到流程本身,一条可靠的证据链并不依赖某一台昂贵的仪器,而依赖四件朴素的事情:样品是否真的代表这一批货,DNA 是否真的能被扩增,对照是否真的都在位,结论是否真的没有超出所检靶标的范围。把这四件事做到位,qPCR 的 Ct 值才有意义;做不到,再漂亮的扩增曲线也只是噪声的另一种排列方式。
主要参考标准
GB/T 19495.1—2004转基因产品检测 通用要求和定义
GB/T 19495.2—2004转基因产品检测 实验室技术要求
GB/T 19495.3—2004转基因产品检测 核酸提取纯化方法
GB/T 19495.4—2018转基因产品检测 实时荧光定性聚合酶链式反应(PCR)检测方法
GB/T 19495.5—2018转基因产品检测 实时荧光定量聚合酶链式反应(PCR)检测方法
GB/T 19495.7—2004转基因产品检测 抽样和制样方法
GB/T 19495.9—2017转基因产品检测 植物产品液相芯片检测方法
GB/T 38505—2020转基因产品通用检测方法
SN/T 1194—2020植物及其产品转基因成分检测 抽样及制样方法
SN/T 1202—2010食品中转基因植物成分定性 PCR 检测方法
SN/T 1203—2010食用油脂中转基因植物成分实时荧光 PCR 定性检测方法
SN/T 1204—2016植物及其加工产品中转基因成分实时荧光 PCR 定性检验方法
SN/T 2668—2010转基因植物品系特异性检测方法
SN/T 5334(系列)转基因植物产品的数字 PCR 检测方法
农业部 1782 号公告(—2、—3、—6)标记基因、调控元件、bar/pat 基因定性 PCR 方法
| 本文依据公开的现行标准文本与标准信息平台资料整理,用于技术交流与方法学参考。具体检测操作、判定阈值与检出限,应以所用标准的正式文本及本实验室的方法验证数据为准。 |


